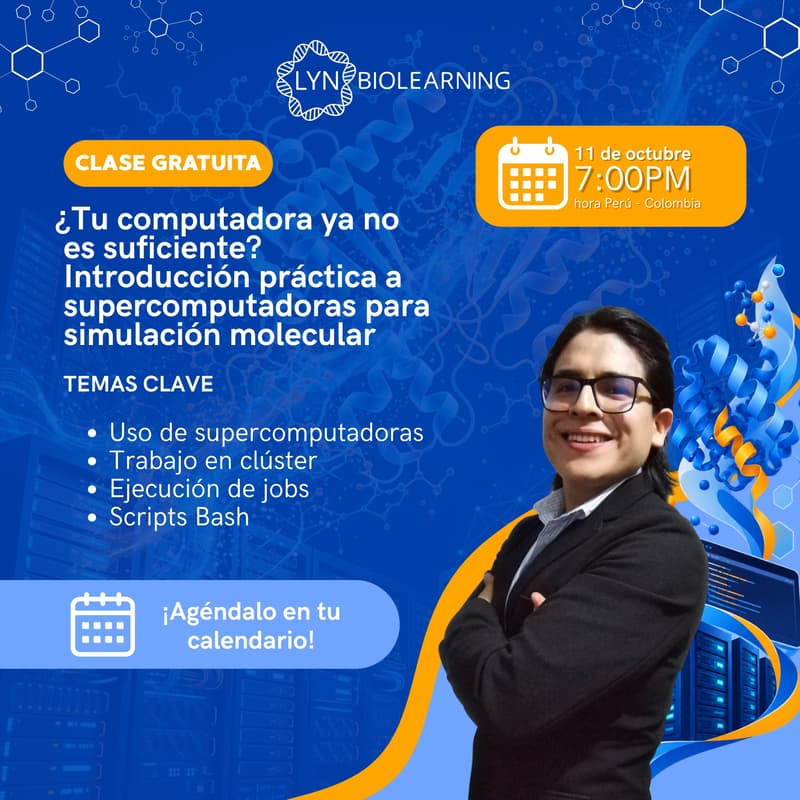

💻 ¡Clase Gratuita Online! De horas a grandes simulaciones: Dinámica Molecular con GROMACS en supercomputadoras
💻 ¡Clase Gratuita Online! De horas a grandes simulaciones: Dinámica Molecular con GROMACS en supercomputadoras
En dinámica molecular, el costo computacional aumenta a medida que crece el tamaño del sistema, la duración de la trayectoria o el número de simulaciones.
Cuando los cálculos comienzan a superar las capacidades prácticas de una computadora personal, los recursos de supercomputación permiten trasladar estas tareas a entornos diseñados para ejecutar y gestionar simulaciones de mayor demanda.
En esta clase gratuita conocerás cómo organizar un flujo de Dinámica Molecular con GROMACS dentro de una supercomputadora, desde las principales etapas de la simulación hasta su ejecución, seguimiento y reanudación.
Además, veremos cómo los checkpoints permiten continuar cálculos que fueron interrumpidos o divididos en diferentes etapas.
💬 Únete a nuestro grupo de WhatsApp para recibir materiales, recordatorios y novedades:
¿Qué verás en esta clase?
🔹 Por qué una dinámica molecular puede requerir supercomputación
🔹 Influencia del tamaño del sistema y duración de la trayectoria
🔹 Flujo general de una simulación con GROMACS
🔹 Preparación del sistema
🔹 Minimización de energía
🔹 Equilibración
🔹 Producción
🔹 Ejecución de las etapas como jobs
🔹 Cómo verificar que una simulación está ejecutándose
🔹 Uso de checkpoints
🔹 Reanudación de cálculos interrumpidos
🔹 Principales archivos producidos por GROMACS
🔹 Cómo reconocer resultados de minimización, equilibración y producción
Demostración
El instructor trabajará con una simulación previamente preparada y realizará una ejecución corta para mostrar el flujo real de trabajo en supercomputación.
También se utilizarán ejemplos de archivos y fragmentos de resultados para identificar las diferentes etapas de una simulación. Información Segundo Tema Webina…
Herramientas
💻 Linux
⌨️ Terminal de comandos
🌐 Acceso remoto
🧬 GROMACS
🖥️ Recursos de supercomputación
🔄 Herramientas para envío, seguimiento y reanudación de jobs
🔬 PyMOL, de forma complementaria para visualización estructural. Información Segundo Tema Webina…
A tomar en cuenta
📅 Domingo 8 de noviembre de 2026
🕒 Horarios:
🇲🇽 México: 6:00 p. m.
🇵🇪 Perú | 🇨🇴 Colombia | 🇪🇨 Ecuador: 7:00 p. m.
🇧🇴 Bolivia | 🇻🇪 Venezuela: 8:00 p. m.
🇨🇱 Chile | 🇦🇷 Argentina: 9:00 p. m.
💻 Modalidad: Virtual — Google Meet
⏱️ Duración aproximada: 75–90 minutos
🎯 Nivel: Introductorio-intermedio
✅ No necesitas experiencia previa utilizando clústeres.
✅ Se recomiendan conocimientos básicos de biología molecular, estructura de proteínas o simulación molecular.
✅ No será necesario ejecutar una simulación completa durante el webinar; la actividad utilizará archivos previamente preparados. Información Segundo Tema Webina…
Dinámica
Primero comprenderemos por qué el tamaño del sistema, la duración de una trayectoria y el número de simulaciones incrementan los recursos necesarios.
Después recorreremos las principales etapas de una dinámica molecular:
Preparación → Minimización → Equilibración → Producción
Veremos cómo estas etapas se organizan y ejecutan dentro de un entorno de supercomputación.
Durante la demostración se iniciará un cálculo corto con GROMACS, se revisará cómo verificar su ejecución y se mostrará cómo utilizar checkpoints para continuar una simulación.
Finalmente, trabajaremos con archivos y resultados previamente preparados para reconocer qué información corresponde a cada etapa y detectar señales básicas de que el cálculo está funcionando correctamente. Información Segundo Tema Webina…
👨🏫 Instructor: Edinson Gervacio Villarreal
Investigador RENACYT, genetista y biotecnólogo por la Universidad Nacional Mayor de San Marcos, especializado en bioinformática estructural, biología computacional y biofísica computacional.
Cuenta con experiencia en modelamiento molecular, descubrimiento computacional de compuestos bioactivos, cómputo de alto rendimiento, automatización de simulaciones biomoleculares y desarrollo de flujos computacionales. Información Segundo Tema Webina…
💬 ¿Tienes preguntas?
Podrás realizarlas durante la sesión.
LYN BIOLEARNING 🧬💙